Por qué la disposición manual ya no funciona
En la mayoría de las operaciones farmacéuticas actuales, la respuesta es: no lo suficientemente rápido. Un responsable de calidad recupera los datos, cruza las especificaciones de estabilidad, consulta a una persona cualificada, redacta un informe de desviación y, entre 24 y 72 horas después, se toma una decisión. Mientras tanto, el producto permanece en el limbo, los pacientes esperan y el equipo de calidad está sepultado en documentación.
El problema se agrava a escala. Una operación de tamaño medio que gestiona cientos de envíos con control de temperatura al mes puede generar docenas de eventos de excursión en la misma semana, cada uno de los cuales requiere revisión, documentación y aprobación individuales. Los equipos de calidad no crecen al mismo ritmo que los volúmenes de envío. La brecha entre capacidad y demanda se amplía, y los procesos manuales son los que la llenan, a costa de velocidad, coherencia y capacidad de defensa.
Las excursiones tampoco respetan el horario laboral. Una desviación detectada a las 2 de la madrugada de un viernes, en un envío que debe liberarse antes del lunes por la mañana, no es un caso excepcional. Es una realidad operativa habitual. Y está la presión regulatoria-comercial: las expectativas de cumplimiento se están endureciendo bajo los marcos GDP, FDA y GMP, mientras que la presión comercial para minimizar el tiempo hasta el paciente se intensifica en el caso de biológicos y terapias celulares y génicas. Las organizaciones atrapadas entre estas dos fuerzas no pueden cerrar la brecha con más personal. Necesitan un proceso completamente diferente.
Este artículo desglosa cómo es en la práctica un sistema eficaz de decisión de calidad automatizado: desde el cálculo de TOR y el análisis de documentos hasta los flujos de trabajo de escalado por niveles, el cumplimiento multimercado y los riesgos contra los que incluso los sistemas bien diseñados deben protegerse.
Cómo funcionan los sistemas de liberación automatizados
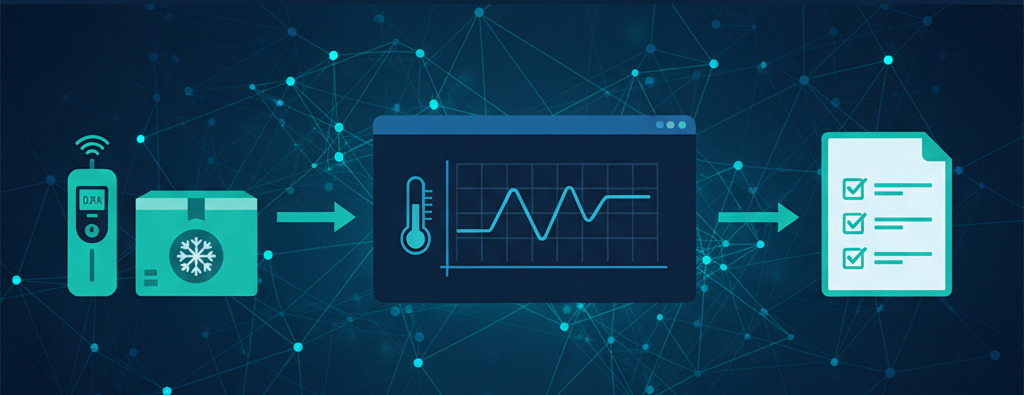
- un sensor registra una desviación y activa una alerta
- el sistema extrae el contexto relevante, incluida la duración de la excursión, la identidad del producto y los datos de estabilidad
- reglas predefinidas evalúan si el evento se encuentra dentro de los límites aceptables o requiere escalado
- el sistema libera, pone en cuarentena o escala
- cada paso se registra automáticamente en un registro de auditoría completo, con marca de tiempo y conforme a las directrices GDP de la UE y a la FDA 21 CFR Parte 11.
El argumento financiero es igualmente directo. Los revisores que dedican de dos a tres horas por evento de excursión, en docenas de envíos por semana, representan una asignación significativa de mano de obra cualificada a un trabajo que es en gran medida computacional.
También está el coste de la sobredisposición: lotes destruidos porque la evaluación fue demasiado conservadora o se basó en umbrales genéricos. Y el coste de la subdisposición: producto liberado sin una evaluación rigurosa, creando un riesgo de cumplimiento que solo sale a la luz durante una inspección o después de un evento de seguridad del paciente. Los flujos de trabajo de calidad automatizados abordan los tres simultáneamente.
TOR, perfiles de producto y por qué fallan los umbrales genéricos
Aquí es donde se desmoronan los flujos de trabajo manuales. Las referencias de umbral genéricas y los cálculos inconsistentes de temperatura cinética media (MKT) conducen a decisiones que son demasiado conservadoras, lo que resulta en la destrucción innecesaria de productos, o insuficientemente rigurosas, permitiendo que productos potencialmente comprometidos avancen por la cadena de suministro.
Un sistema de liberación automatizado bien diseñado mantiene un perfil de producto para cada unidad de mantenimiento de existencias (SKU): rangos de temperatura aprobados, umbrales de MKT y límites de exposición acumulada validados frente a datos de estabilidad. Un breve pico de temperatura que fallaría una comprobación genérica puede ser completamente aceptable para un producto con datos de estabilidad sólidos. Una excursión moderada acumulada durante un tránsito largo puede representar un riesgo genuino para un biológico sensible. Solo un sistema de liberación digital puede hacer esa distinción de forma coherente a escala.
Gestión de documentos, divisiones y complejidad de dispositivos
Un flujo de trabajo de calidad automatizado eficaz debería incluir análisis automatizado de documentos: ingerir y extraer datos estructurados de documentos no estructurados y mapearlos directamente al registro de envío, eliminando una fuente importante de esfuerzo manual y error de transcripción.
Los envíos del mundo real añaden mayor complejidad. Los envíos divididos, en los que un único pedido se cumple en varios palés o tramos, requieren trazabilidad a nivel de palé. Una desviación que afecte a dos palés en un envío de cinco palés no debería desencadenar una retención general de todo el pedido. Una plataforma de liberación de calidad con un mapeo de palés adecuado puede aislar las unidades afectadas y liberar el resto automáticamente.
El sistema también debe acomodar tanto registradores pasivos como dispositivos IoT activos, normalizando las entradas de múltiples tipos de fuentes antes de aplicar la lógica de decisión.
Enrutamiento de decisiones y escalado de lo que importa
- Nivel 1 - Liberación automatizada: TOR dentro de los límites, todos los criterios cumplidos. El sistema libera automáticamente con un registro de auditoría completo.
- Nivel 2 - Revisión de QA: parámetros límite. El caso se marca y se envía a una persona cualificada con todos los datos de soporte precompilados.
- Nivel 3 - Escalado: criterios superados o producto de alto riesgo. La disposición se bloquea hasta que se registre la aprobación obligatoria de múltiples firmas.
Pero la automatización también puede fallar. La configuración incorrecta de umbrales es el riesgo más común: aflojar los criterios de aceptación para reducir los falsos positivos da como resultado un sistema que libera productos que no debería, con un registro de auditoría conforme que documenta la decisión incorrecta.
Los perfiles de producto obsoletos son igualmente peligrosos: si los perfiles no se mantienen sincronizados con los datos de estabilidad actuales, los cálculos de TOR se desvían silenciosamente de la línea base validada. Y el sesgo de automatización, en el que los revisores se remiten a las recomendaciones del sistema sin juicio independiente, convierte el control humano en el bucle en una formalidad.
Un control de cambios robusto, revisiones periódicas de umbrales y formación estructurada de revisores no son opcionales. Son lo que mantiene el sistema fiable a lo largo del tiempo.
Cumplimiento integrado, no añadido
Un sistema de disposición automatizado conforme ofrece un registro de auditoría inmutable, control de acceso basado en roles, firmas electrónicas conformes con 21 CFR Parte 11 y soporte CSV completo, incluida la documentación IQ/OQ/PQ. Para cualquier inspección, una reconstrucción completa de cualquier evento de disposición debería estar disponible en cuestión de minutos.
Para operaciones globales, esta capa de cumplimiento también debe escalar a través de jurisdicciones. Los requisitos de la FDA en EE. UU., GDP de la UE y GMP Anexo 11 en Europa, y marcos regionales adicionales en América Latina y Asia-Pacífico tienen cada uno sus propios estándares de documentación y requisitos de enrutamiento de aprobación.
Un sistema de disposición automatizado eficaz debería ser configurable a nivel de mercado, aplicando la lógica regulatoria correcta por jurisdicción mientras mantiene un único registro de auditoría unificado. Cuando una excursión de alto riesgo cruza múltiples jurisdicciones, el sistema debe saber a qué personas cualificadas notificar, en qué orden y bajo qué marco, automáticamente.
El impacto hoy y la dirección mañana
- El tiempo de ciclo de disposición cae del punto de referencia de la industria de 24-72 horas a minutos para resoluciones automatizadas, eliminando los períodos de cuarentena prolongados que inmovilizan el inventario y retrasan el acceso del paciente.
- Las tasas de error disminuyen porque se aplica la misma lógica validada a cada evento, independientemente del volumen o la hora del día.
- Los costes de cumplimiento caen porque los registros de auditoría se generan en el punto de decisión, no se reconstruyen después.
- El personal de calidad se libera de la compilación rutinaria de datos para centrarse donde su experiencia añade un valor genuino: gestión de excepciones, mejora de procesos y estrategia regulatoria.
Los flujos de trabajo de disposición manual fueron diseñados para una era diferente. Una plataforma eficaz de automatización de liberación GxP no simplemente acelera el proceso existente. Lo transforma: reemplazando la variabilidad con coherencia, reemplazando la documentación reactiva con registros de auditoría en tiempo real y reemplazando la ventana de disposición de 24 a 72 horas con decisiones medidas en minutos.
Las organizaciones que construyan esta infraestructura ahora serán las mejor posicionadas para gestionar la complejidad de la cadena de frío a la escala que exige la logística farmacéutica moderna.
¿Buscas acortar los tiempos de ciclo de disposición manteniendo la coherencia en la liberación de productos?
Descubre las soluciones chaingr® y aprende cómo la detección de excursiones puede desencadenar una evaluación inmediata y documentada que respalda la revisión de QA y acelera la liberación de lotes a través de decisiones de calidad automatizadas.